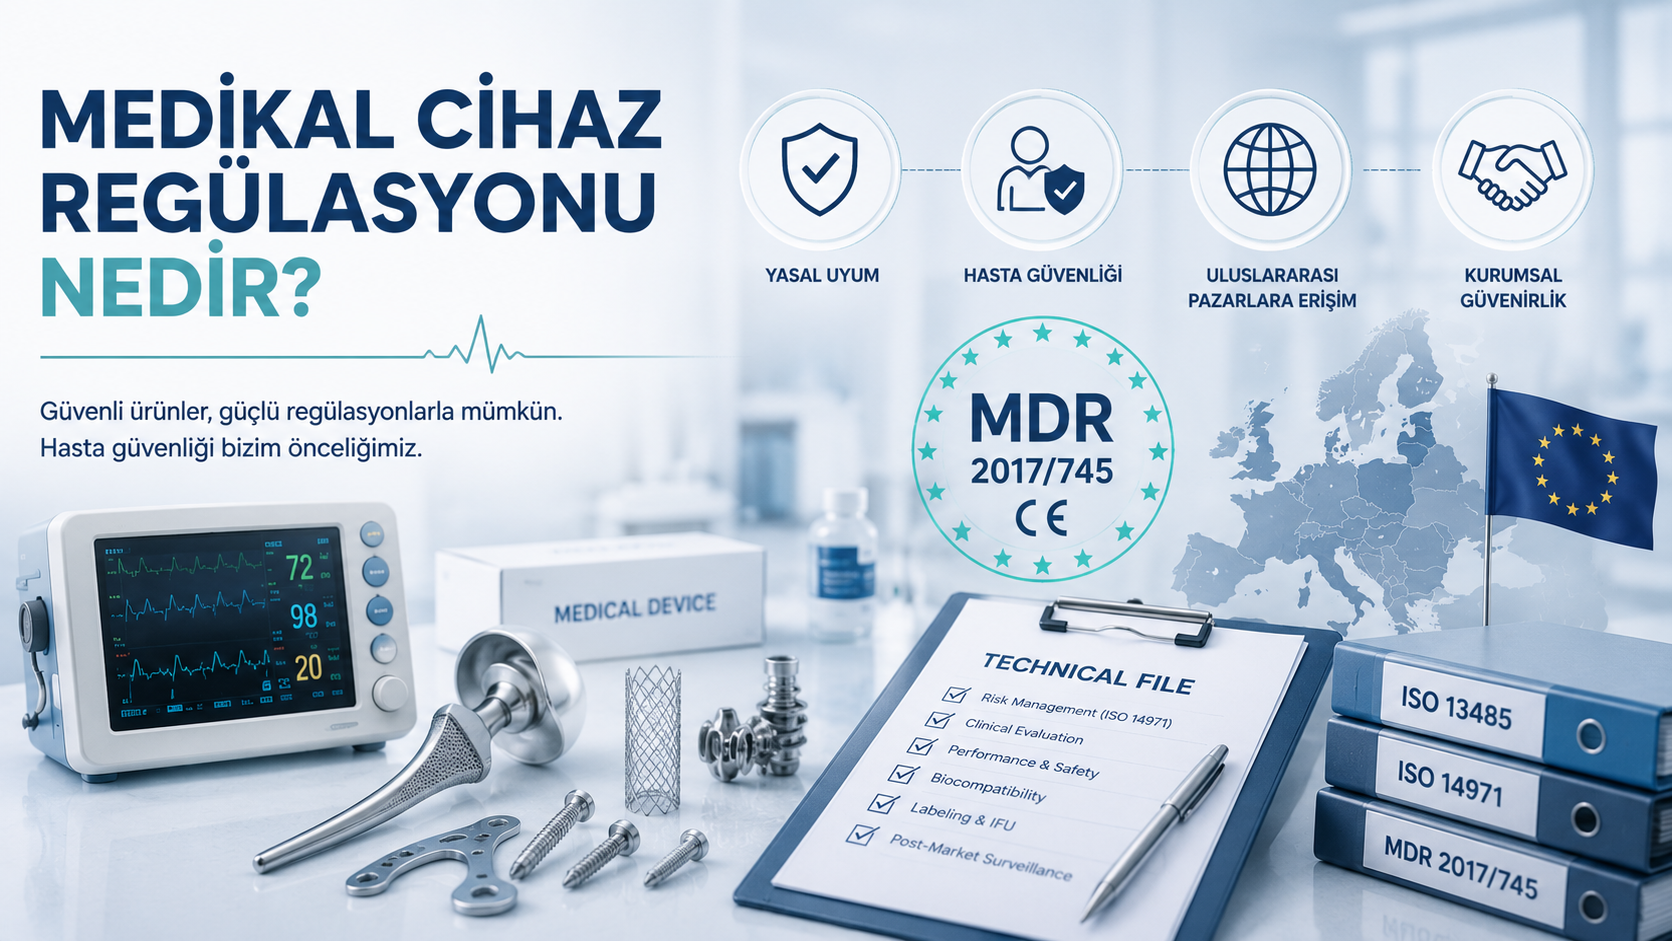
Medikal cihaz sektörü, insan sağlığını doğrudan etkileyen ürünler geliştirdiği için dünyanın en sıkı düzenlemelere tabi sektörlerinden biridir. Ürünlerin güvenli, etkin ve izlenebilir olması amacıyla ulusal ve uluslararası birçok yasal düzenleme uygulanmaktadır. Bu düzenlemelere uyum süreci Medikal Cihaz Regülasyonu olarak adlandırılır.
Doğru yönetilen regülasyon süreçleri yalnızca yasal zorunlulukların yerine getirilmesini sağlamaz; aynı zamanda ürün kalitesini artırır, hasta güvenliğini korur ve üreticilerin uluslararası pazarlarda güvenilir bir marka olarak konumlanmasına katkıda bulunur.
Medikal Cihaz Regülasyonunun İşletmelere Sağladığı Avantajlar
Yasal Uyumun Sağlanması
Regülasyon süreçlerinin doğru şekilde yürütülmesi, ürünlerin ilgili yönetmelik ve standartlara uygun olarak piyasaya arz edilmesini sağlar. Böylece denetimlerde karşılaşılabilecek riskler önemli ölçüde azaltılır.
Hasta ve Kullanıcı Güvenliğinin Artırılması
Medikal cihazların güvenliği yalnızca üretici için değil, sağlık profesyonelleri ve hastalar için de kritik öneme sahiptir. Risk analizleri ve doğrulama süreçleri sayesinde olası güvenlik problemleri ürün piyasaya çıkmadan önce tespit edilir.
Uluslararası Pazarlara Erişim
Avrupa Birliği başta olmak üzere birçok ülkede ürünlerin belirli regülasyonlara uygun olması zorunludur. Doğru hazırlanan teknik dosya ve kalite yönetim sistemi sayesinde ihracat süreçleri daha hızlı ilerler.
Kurumsal Güvenilirliğin Artması
Regülasyon süreçlerini başarıyla yöneten firmalar; müşteriler, distribütörler ve denetim kuruluşları tarafından daha güvenilir olarak değerlendirilir. Bu durum marka değerinin yükselmesine katkı sağlar.
MDR 2017/745 Neden Bu Kadar Önemlidir?
Avrupa Birliği Medikal Cihaz Regülasyonu (MDR 2017/745), medikal cihaz üreticilerinin ürünlerini Avrupa pazarına sunabilmesi için yerine getirmesi gereken en önemli düzenlemelerden biridir.
Bu regülasyon sayesinde;
- Hasta güvenliği artırılır.
- Klinik değerlendirme süreçleri güçlendirilir.
- Ürün izlenebilirliği geliştirilir.
- Pazar sonrası gözetim faaliyetleri zorunlu hale gelir.
- Risk yönetimi daha kapsamlı şekilde uygulanır.
Özellikle Avrupa Birliği ülkelerine ihracat yapan üreticiler için MDR uyumluluğu büyük önem taşımaktadır.
Regülasyon Sürecinin Temel Unsurları
Başarılı bir medikal cihaz regülasyon süreci aşağıdaki temel bileşenlerden oluşmaktadır.
- Ürün sınıflandırmasının yapılması
- Risk yönetimi (ISO 14971)
- Klinik değerlendirme
- Teknik dosya hazırlanması
- Biyouyumluluk ve performans testleri
- Etiketleme ve kullanım kılavuzu hazırlanması
- Pazar sonrası gözetim faaliyetleri
Bu süreçlerin eksiksiz yürütülmesi hem CE işaretleme sürecini kolaylaştırır hem de uluslararası pazarlarda rekabet avantajı sağlar.
Teknik Dosya Hazırlama Süreci
Teknik dosya, medikal cihazın tüm yaşam döngüsünü belgeleyen en önemli dokümanlardan biridir. Denetim kuruluşları tarafından ilk incelenen belgeler arasında yer alır.
Teknik dosya hazırlanırken genel olarak aşağıdaki adımlar izlenmektedir:
- Ürün tanımının hazırlanması
- Ürün sınıfının belirlenmesi
- Risk yönetim dosyasının oluşturulması
- Klinik değerlendirme raporunun hazırlanması
- Performans ve doğrulama testlerinin eklenmesi
- Etiket ve kullanım talimatlarının hazırlanması
- Teknik dosyanın gözden geçirilmesi
- Onaylanmış kuruluş denetimine hazır hale getirilmesi